有机太阳能电池(OSCs)具有质轻、柔性、可溶液加工及材料结构可调等特点,在便携式能源、可穿戴电子和建筑光伏一体化等领域具有重要应用前景。近年来,以Y6为代表的A-DA’D-A型稠环电子受体显著推动了有机光伏性能提升,高效单结OSCs的光电转换效率(PCE)已超过20%。
然而,非辐射能量损失(ΔE3)偏高仍是限制OSCs开路电压与效率进一步提升的关键问题。高效OSCs的ΔE3通常为0.25-0.30 eV,明显高于硅太阳电池的0.10 eV和钙钛矿太阳电池的0.08 eV。与此同时,现有高性能稠环受体大多依赖单一缺电子中心核,分子结构日趋同质化。将多个缺电子单元集成到同一共轭骨架,有望拓展共轭、调节分子曲率与堆积,但也会带来低收率、构象失配和多硝基中间体难以继续偶联等合成难题。因此,如何在保持有利C形构象的同时构建双缺电子中心核,成为亟需解决的核心问题。
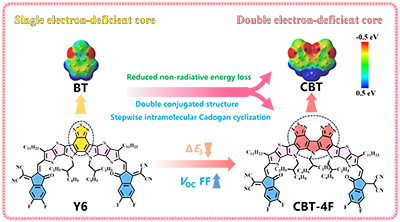
针对上述难题,近日,江西师范大学廖勋凡/陈义旺教授团队设计并合成了含双缺电子bis([1,2,5]thiadiazolo)[3,4-c:3’,4’-g]carbazole (CBT)中心核的新型稠环电子受体CBT-4F。作者采用分步分子内Cadogan还原环化策略,避免让含两个硝基的中间体经历关键交叉偶联步骤,从而解决传统路线中的合成瓶颈。与Y6相比,CBT-4F具有更长的π共轭骨架、更大的分子曲率、更低的平均分子静电势以及不同的聚集与堆积行为。基于PM6:CBT-4F的二元器件实现19.02%的PCE和0.923 V的高开路电压(VOC),明显优于PM6:Y6器件的17.63%和0.834 V;器件ΔE3由0.262 eV降至0.220 eV。将CBT-4F作为第三组分引入PM6:BTP-eC9体系后,三元器件PCE进一步提升至20.57%。该工作为多缺电子中心核受体的合成与分子设计提供了新的实现路径。
相关成果以《NovelFused-RingElectronAcceptorsBasedonDouble Electron-DeficientCentralCoreforHigh-Performance OrganicSolarells》为题,发表于国际顶级期刊《Angewandte Chemie International Edition》上。江西师范大学博士生李琎和硕士生程佳宜、香港中文大学付予昂博士和浙江大学博士生于进洋为本文共同第一作者,江西师范大学廖勋凡教授和陈义旺教授为本文共同通讯作者。此外,感谢香港中文大学路新慧教授、浙江大学朱海明教授、上海交通大学刘峰教授、四川大学徐小鹏教授等对本工作的指导和帮助。
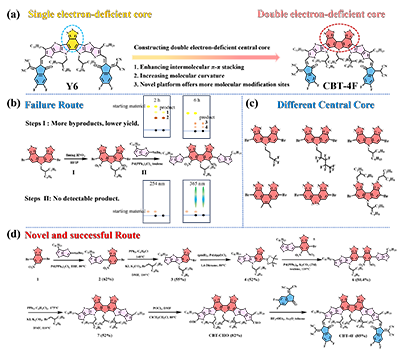
图1. (a) 受体的化学结构;(b) 尝试过的传统合成途径及其失效结果与相应的TLC现象;(c)对各种双电子缺乏中心核心进行筛选,以优化反应;(d) 基于双电子缺乏中心核心的新型受体CBT-4F的新型合成方案。
该研究首先解释了常规Y6路线为何在CBT体系中失效。CBT骨架直接硝化后,除了目标单硝基和二硝基产物外,还会形成多种难以鉴定的副产物;随后对二硝基中间体进行Stille偶联时,在254和365 nm紫外光下均未观察到目标产物点,高分辨质谱也未检出目标偶联产物。更换内侧链或中心核结构后,该问题仍未解决。作者因此创新性的提出先偶联、后关环并分两次构建稠环核的路线:Stille偶联获得中间体2 (62%),第一次Cadogan关环和烷基化得到中间体3 (55%),Miyaura硼化得到4 (52%),再与含硝基片段5进行Suzuki偶联获得6 (50.4%);第二次双Cadogan关环后得到梯形骨架7 (52%),最后经Vilsmeier-Haack甲酰化和Knoevenagel缩合分别以82%和85%的收率获得CBT-CHO与CBT-4F。这一路线的关键不是单纯更换偶联催化剂,而是重新安排偶联与关环的反应顺序。
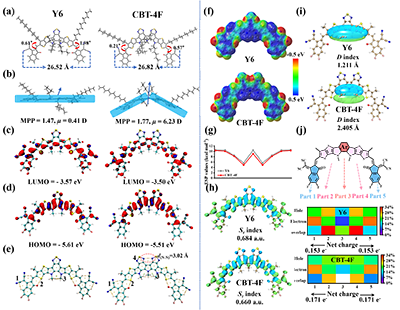
图2. 优化几何结构的 (a) 俯视图和 (b) 侧视图;(c,d) 模拟前沿分子轨道;(e) Y6 和CBT-4F的分子内拓扑分析;(f) Y6和CBT-4F的ESP;(g) Y6和CBT-4F的ESPF曲线;(h) Y6的S0 → S1和CBT-4F的电子和空穴分布(绿色代表电子分布;蓝色代表空穴分布);(i) 空穴和电子的平滑描述(等值面 = 0.0005 a.u.);(j) Y6和CBT-4F的示意图,分为五个部分,以及分子各部分对空穴、电子和空穴电子重叠的贡献。
理论计算进一步揭示了双缺电子中心核对分子构象和激发态的调控作用。CBT-4F与Y6的端基F···F距离接近,分别为26.82和26.52 Å,但CBT-4F的分子平面性参数(MPP)由1.47增至1.77,偶极矩则由0.41 D显著增至6.23 D,表明其骨架曲率和分子极性均明显增强。CBT核对LUMO的贡献提高,更大的π共轭范围和约3.02 Å的N···N弱非共价作用有助于电子离域与构象稳定。与Y6相比,CBT-4F的平均分子静电势更低,激发态电子-空穴质心距离由1.211 Å增至2.405 Å,重叠积分Sr由0.684降至0.660,而中心核向端基的净电荷转移由0.153 e-增至0.171 e-,这些结果支持CBT-4F具有更明显的分子内电荷转移和电子-空穴分离倾向。光学表征显示,CBT-4F在溶液和薄膜中的最大吸收峰分别为715和799 nm,光学带隙为1.39 eV。内侧烷基链的空间邻近一方面限制局部构象自由度并促进有序聚集,另一方面加剧中心区域位阻,使CBT-4F呈现H/J共存的聚集特征,有利于提高发光效率并降低非辐射能量损失。
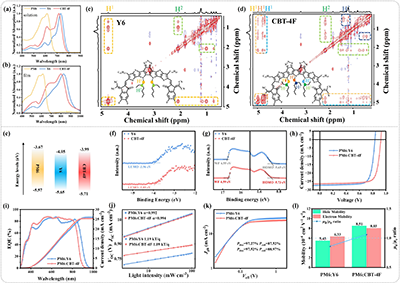
图3. CF溶液(a)和(b)薄膜中PM6、Y6和CBT-4F的吸收光谱。2D 1H-1H NOESY核磁共振光谱,显示Y6(c)和(d)CBT-4F分子内NOE相关性;(e)PM6、Y6和CBT-4F的能级;(f)Y6和CBT-4F薄膜的LEIPS和(g)UPS结果;(h) J-V曲线及(i)PM6:Y6和PM6:CBT-4F器件的对应EQE光谱;(j)优化器件的JSC和VOC的光强度依赖性;(k)Jph-Veff曲线;(l)空穴和电子迁移率。
基于上述分子特性,作者采用ITO/2PACz/PM6:受体/PDINN/Ag结构制备二元器件。PM6:CBT-4F器件获得19.02%的PCE,其VOC、短路电流密度(JSC)和填充因子(FF)分别为0.923 V、26.38 mA cm-2和78.12%;对照PM6:Y6器件的PCE为17.63%,VOC为0.834 V。光强依赖测试显示,PM6:CBT-4F器件的α值更接近1,理想因子更低,说明双分子复合和陷阱辅助复合均得到抑制。其电荷收集效率由87.52%提高至88.97%,空穴和电子迁移率分别为8.51×10⁻⁴和8.03×10⁻⁴ cm2 V-1 s-1,,二者之比为1.06,显示出更高且更平衡的载流子输运。飞秒瞬态吸收表明,PM6:CBT-4F的超快界面空穴转移时间略长,但扩散相关过程更快。荧光共聚焦成像结果还表明,PM6:CBT-4F共混膜的荧光寿命分布更窄、薄膜更均匀且表面陷阱更少,这些因素共同支撑了器件FF的提升。
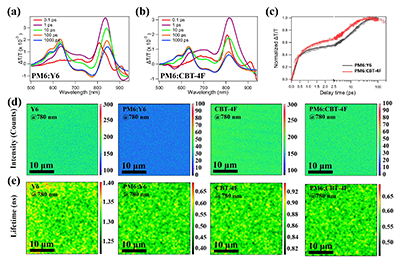
图4. (a) PM6:Y6和 (b) PM6:CBT-4F混合物的TA光谱(时间延迟为0.1、1、10、100和1000 ps);(c)PM6:Y6和PM6:CBT-4F混合薄膜的空穴转移动力学比较;(d) Y6、CBT-4F、PM6:Y6和PM6:CBT-4F混合物(激发波长780 nm)的光致发光及 (e) 荧光寿命成像结果。
形貌和成膜动力学为器件差异提供了进一步解释。PM6、Y6和CBT-4F的表面能分别为33.44、40.26和39.38 mN m-1,由此得到PM6:CBT-4F的Flory-Huggins相互作用参数χ为0.246,低于PM6:Y6的0.320,表明CBT-4F与PM6具有更好的热力学相容性。两种共混膜表面均较平滑,但PM6:CBT-4F呈现更明显的纤维网络。原位UV-vis结果显示,PM6:Y6和PM6:CBT-4F的成核时间分别约为80和60 ms。GIWAXS表明两类薄膜都以face-on取向为主;CBT-4F更大的曲率和额外内侧链使π-π堆积距离略有增大,并限制了过度的长程晶粒生长。GISAXS进一步给出PM6:CBT-4F与PM6:Y6的晶域尺寸(2Rgc)分别为17.9和11.6 nm。以上结果表明基于CBT-4F体系的活性层具有更大的晶区、更连续的无定形混合区及更缓和的晶区-无定形区过渡,有利于建立连续输运通道并抑制局域复合。
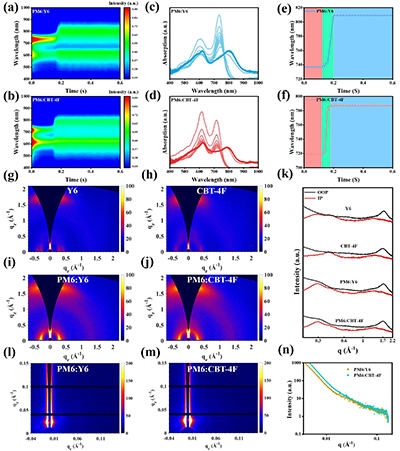
图5. (a) PM6:Y6和 (b) PM6:CBT-4F薄膜的时间分辨光谱;(c) PM6:Y6和 (d) PM6:CBT-4F薄膜的原位紫外可见吸收线剖面;(e) PM6:Y6和 (f) PM6:CBT-4F 薄膜中受体随时间变化的峰值位置变化;(g-j) Y6、CBT-4F、PM6:Y6和PM6:CBT-4F薄膜的2D GIWAXS图,以及 (k) 1D线切剖面;(l, m) PM6:Y6和PM6:CBT-4F薄膜的2D GISAXS图,以及 (n) 1D线切剖面PM6:Y6和PM6:CBT-4F 薄膜。
能量损失分析表明,PM6:CBT-4F复合物的电荷转移态占比由16.43%降至14.70%,振子强度由1.50增至1.60,库仑吸引能由2.28 eV降至2.13 eV;CBT-4F纯膜光致发光量子产率为2.82%,也高于Y6的2.46%。详细能量损失测试分析显示,从PM6:Y6到PM6:CBT-4F,计算总能量损失由0.562 eV降至0.534 eV,其中ΔE3由0.262 eV降至0.220 eV,降低42 meV;实测总能量损失则由0.566 eV降至0.522 eV。PM6:CBT-4F的局域激发态-电荷转移态能差仅为0.020 eV,小于PM6:Y6的0.040 eV,有利于LE-CT杂化并减少非辐射衰减。需要指出的是,PM6:CBT-4F更宽的光伏带隙是VOC提升的最大单项贡献,能量损失的降低则提供了额外的电压增益。最后,CBT-4F作为第三组分引入PM6:BTP-eC9后,器件VOC,JSC和FF协同提升,PCE由19.58%增至20.57%。在氮气氛围中,未封装器件经连续模拟AM 1.5G光照与最大功率点跟踪400 h后,二元和三元器件分别保留初始PCE的85.79%和83.42%,显示出良好的运行稳定性。
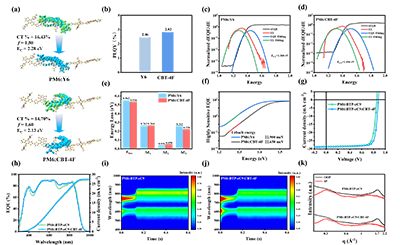
图6. (a) 空穴电子/仅空穴分布、CT态、振子强度以及库仑吸引能量,适用于两种混合系统(绿色代表电子,蓝色代表空穴)。等值面 = 0.0001 a.u.);(b) Y6和CBT-4F薄膜的PLQY;(c) PM6:Y6和 (d) PM6:CBT-4F器件的标准化s-EQE和EL及其拟合曲线;(e) 能量损失的直方图;(f) 不同器件的Eu;(g) J-V曲线及 (h) PM6:BTP-eC9和PM6:BTP-eC9:CBT-4F器件对应的EQE光谱;(i) PM6:BTP-eC9和 (j) PM6:BTP-eC9:CBT-4F薄膜的时间分辨吸收光谱;(k) 从PM6:BTP-eC9和PM6:BTP-eC9:CBT-4F薄膜的2D GIWAXS图案中提取的1D线切剖面。
综上所述,本工作针对传统稠环受体普遍依赖单一缺电子中心核、分子结构创新空间受限且非辐射能量损失偏高的瓶颈问题,首次提出分步分子内Cadogan还原环化策略,解决了多硝基中间体在关键交叉偶联步骤中的合成瓶颈,成功构建了双缺电子中心核受体CBT-4F。该工作为多缺电子核受体的开发提供了可推广的合成范式。
论文链接:https://doi.org/10.1002/anie.9323186
- 南昌大学/江西师大陈义旺课题组 AM:通过图案半月板控制溶液流动有助于延长激子扩散长度-准平面异质结有机太阳能电池效率接近20% 2025-05-22
- 南科大何凤教授、华科大邵明教授 Angew:新型柔性连接电子受体助力高性能可拉伸有机太阳能电池 2025-03-13
- 西工大刘剑刚教授团队 AEM:控制第三组分分布实现高性能三元有机太阳能电池 2025-03-10
- 天津大学/中国科学院大学黄辉/张昕等 Angew:分子内非共价相互作用驱动非稠环电子受体的顺/反构象调控 2025-10-10
- 中国科学院大学黄辉教授课题组在基于非稠环电子受体的有机太阳能电池方面取得重要进展 2020-09-16
- 北京大学占肖卫课题组《Adv. Mater.》:发展了三维激子和电荷传输的稠环电子受体光伏材料 2020-04-21